Zadanie 15
Matura z biologii, maj 2024, poziom rozszerzony
Wymaganie: II. Komórka. Zdający: 8) opisuje budowę mitochondriów […]; 9) przedstawia argumenty przemawiające za endosymbiotycznym pochodzeniem mitochondriów […].
XIV. Genetyka klasyczna. 1. Dziedziczenie cech. Zdający: 2) przedstawia dziedziczenie jednogenowe […]; 3) przedstawia główne założenia chromosomowej teorii dziedziczności Morgana; 5) wyjaśnia istotę dziedziczenia pozajądrowego.
III. Energia i metabolizm. 5. Pozyskiwanie energii użytecznej biologicznie. Zdający: 2) analizuje […] przebieg glikolizy […], wyróżnia substraty i produkty […]; 5) porównuje drogi przemiany pirogronianu w fermentacji […] mleczanowej i w oddychaniu tlenowym.
Treść zadania
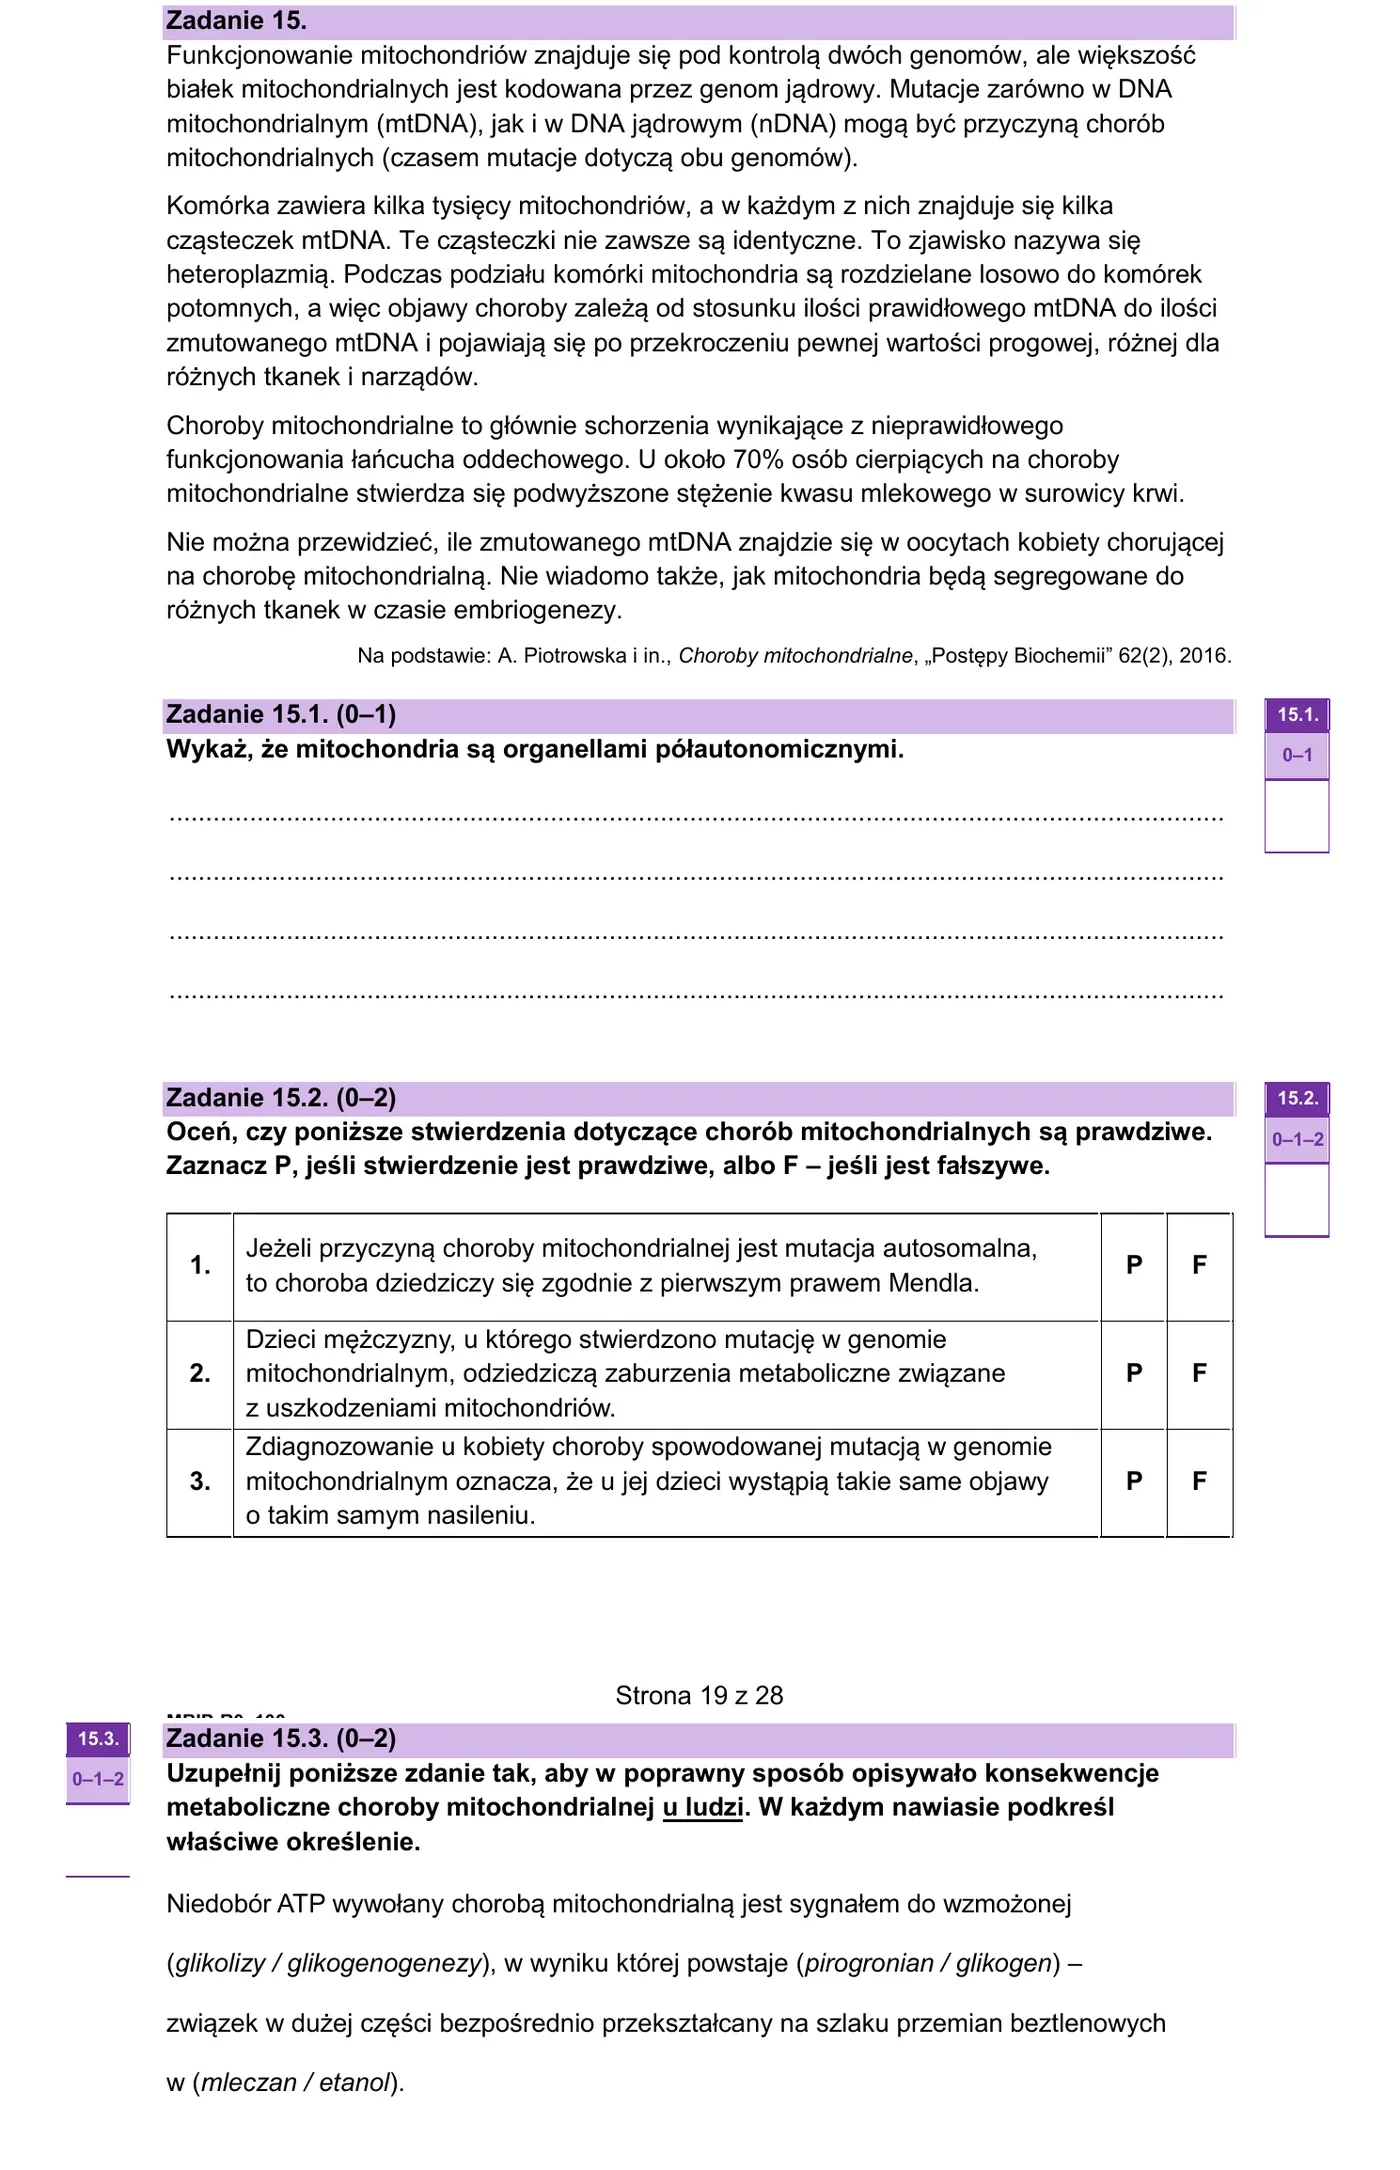
Zadanie 15.
Funkcjonowanie mitochondriów znajduje się pod kontrolą dwóch genomów, ale większość białek mitochondrialnych jest kodowana przez genom jądrowy. Mutacje zarówno w DNA mitochondrialnym (mtDNA), jak i w DNA jądrowym (nDNA) mogą być przyczyną chorób mitochondrialnych (czasem mutacje dotyczą obu genomów).
Komórka zawiera kilka tysięcy mitochondriów, a w każdym z nich znajduje się kilka cząsteczek mtDNA. Te cząsteczki nie zawsze są identyczne. To zjawisko nazywa się heteroplazmią. Podczas podziału komórki mitochondria są rozdzielane losowo do komórek potomnych, a więc objawy choroby zależą od stosunku ilości prawidłowego mtDNA do ilości zmutowanego mtDNA i pojawiają się po przekroczeniu pewnej wartości progowej, różnej dla różnych tkanek i narządów.
Choroby mitochondrialne to głównie schorzenia wynikające z nieprawidłowego funkcjonowania łańcucha oddechowego. U około 70% osób cierpiących na choroby mitochondrialne stwierdza się podwyższone stężenie kwasu mlekowego w surowicy krwi.
Nie można przewidzieć, ile zmutowanego mtDNA znajdzie się w oocytach kobiety chorującej na chorobę mitochondrialną. Nie wiadomo także, jak mitochondria będą segregowane do różnych tkanek w czasie embriogenezy.
Na podstawie: A. Piotrowska i in., Choroby mitochondrialne, „Postępy Biochemii” 62(2), 2016.
Zadanie 15.1. (0–1)
Wykaż, że mitochondria są organellami półautonomicznymi.
Zadanie 15.2. (0–2)
Oceń, czy poniższe stwierdzenia dotyczące chorób mitochondrialnych są prawdziwe. Zaznacz P, jeśli stwierdzenie jest prawdziwe, albo F – jeśli jest fałszywe.
| 1. | Jeżeli przyczyną choroby mitochondrialnej jest mutacja autosomalna, to choroba dziedziczy się zgodnie z pierwszym prawem Mendla. | P | F |
| 2. | Dzieci mężczyzny, u którego stwierdzono mutację w genomie mitochondrialnym, odziedziczą zaburzenia metaboliczne związane z uszkodzeniami mitochondriów. | P | F |
| 3. | Zdiagnozowanie u kobiety choroby spowodowanej mutacją w genomie mitochondrialnym oznacza, że u jej dzieci wystąpią takie same objawy o takim samym nasileniu. | P | F |
Zadanie 15.3. (0–2)
Uzupełnij poniższe zdanie tak, aby w poprawny sposób opisywało konsekwencje metaboliczne choroby mitochondrialnej u ludzi. W każdym nawiasie podkreśl właściwe określenie.
Niedobór ATP wywołany chorobą mitochondrialną jest sygnałem do wzmożonej (glikolizy / glikogenogenezy), w wyniku której powstaje (pirogronian / glikogen) – związek w dużej części bezpośrednio przekształcany na szlaku przemian beztlenowych w (mleczan / etanol).
Źródło: arkusz CKE MBIP-R0-100-2405. Otwórz oryginalny PDF
Rozwiązanie
15.1. Mitochondria są półautonomiczne, ponieważ:
- Posiadają własny DNA (mtDNA) — kolisty, podobny do bakteryjnego.
- Posiadają własne rybosomy 70S (typu prokariotycznego).
- Same syntezują część swoich białek (~13 białek u człowieka — głównie podjednostki łańcucha oddechowego).
- Dzielą się niezależnie od podziału komórki.
Ale są półautonomiczne (nie w pełni autonomiczne), bo:
- Większość białek mitochondriów kodowana jest w DNA jądrowym — białka te są syntetyzowane w cytoplazmie i importowane do mitochondriów (funkcjonowanie mitochondriów jest pod kontrolą dwóch genomów).
Zasady oceniania wymagają wskazania częściowej zależności LUB częściowej niezależności od reszty komórki. Nie uznają odpowiedzi odnoszących się wyłącznie do procesów zachodzących w mitochondriach (np. „w mitochondriach zachodzi synteza białek”), bo sugerują pełną autonomię.
15.2.
| # | Stwierdzenie | P/F |
|---|---|---|
| 1 | Mutacja autosomalna kodująca białko mt → dziedziczenie wg Mendla | P |
| 2 | Dzieci mężczyzny z mutacją mtDNA odziedziczą zaburzenia | F |
| 3 | Ta sama mutacja → ten sam fenotyp u różnych osób | F |
Uzasadnienia:
P — geny jądrowe autosomalne dziedziczone wg Mendla (równo od obu rodziców). Białka mitochondrialne kodowane jądrowo (większość) wpadają pod prawa Mendla.
F — mtDNA dziedziczone jest matczynie (po linii żeńskiej). Mitochondria plemnika, które wnikną do komórki jajowej, są w zarodku eliminowane. Dzieci mężczyzny z mutacją mtDNA NIE odziedziczą tej mutacji.
F — z powodu heteroplazmii. Według tekstu nie można przewidzieć, ile zmutowanego mtDNA trafi do oocytów ani jak mitochondria rozdzielą się do tkanek w czasie embriogenezy. Dzieci mogą więc mieć różny stosunek zmutowanego do prawidłowego mtDNA, a objawy pojawiają się dopiero po przekroczeniu wartości progowej (różnej dla tkanek) — stąd różne nasilenie objawów.
15.3. Klucz: glikolizy / pirogronian / mleczan (2 pkt — trzy poprawne określenia, 1 pkt — dwa). Przy upośledzonym łańcuchu oddechowym komórki czerpią więcej ATP z glikolizy, a pirogronian jest przekształcany w mleczan — stąd podwyższone stężenie kwasu mlekowego we krwi.
Pułapka 15.1 — odpowiedź "mają DNA". Klucz: półautonomiczne = CZĘŚCIOWA autonomia. Trzeba wskazać częściową niezależność (np. własny genom, podziały niezależne od komórki) albo częściową zależność od komórki (białka kodowane w jądrze).
Pułapka 15.2.1 — mylenie autosomalnego z mitochondrialnym. Mutacja autosomalna (na chromosomie autosomalnym jądra) = klasyczny Mendel. Mutacja w mtDNA = niemendlowska, matczyna.
Pułapka 15.2.2 — "ojciec też ma mtDNA". Tak, ma — w swoich mitochondriach. Ale nie przekazuje dzieciom. mtDNA dziedziczone tylko od matki.
Pułapka 15.2.3 — „ta sama mutacja → ten sam fenotyp”. W chorobach mtDNA kluczowa jest heteroplazmia i losowy rozdział mitochondriów — nasilenie objawów u dzieci może być różne.
Strona arkusza CKE z trescia zadania
Klucz pojęciowy — mitochondria
| Cecha | Mitochondria | Bakteria |
|---|---|---|
| DNA | Koliste, mtDNA ~16 kb (człowiek) | Kolisty chromosom + plazmidy |
| Rybosomy | 70S (50S + 30S) | 70S |
| Błony | Podwójna, wewnętrzna z krystami | Pojedyncza/podwójna |
| Podział | Binarny (binary fission) | Binarny |
| Geneza | Endosymbioza | Przodek mitochondrium |
Teoria endosymbiozy (spopularyzowana przez Lynn Margulis) — mitochondria pochodzą od bakterii tlenowych (alfaproteobakterii) pochłoniętych przez komórkę praeukariotyczną. Z czasem przeniosły większość swoich genów do jądra → straciły autonomię, stały się półautonomiczne.
Mechanizm: dziedziczenie matczyne mtDNA
Komórka jajowa (oocyt) — duża komórka z bardzo wieloma mitochondriami.
Plemnik ma niewiele mitochondriów, skupionych we wstawce — dostarczają ATP do ruchu witki.
Zapłodnienie: mitochondria plemnika mogą trafić do zygoty.
Eliminacja: mitochondria ojcowskie zostają w zarodku oznaczone i rozłożone na wczesnym etapie rozwoju.
Skutek: zarodek + płód + dziecko ma mitochondria WYŁĄCZNIE od matki. → mtDNA dziedziczone matczynie.
Mechanizm: heteroplazmia
W jednej komórce jest wiele kopii mtDNA (według tekstu zadania: kilka tysięcy mitochondriów, w każdym kilka cząsteczek mtDNA).
Heteroplazmia = obecność w komórce prawidłowego i zmutowanego mtDNA.
Efekt progowy:
- objawy pojawiają się po przekroczeniu pewnej wartości progowej udziału zmutowanego mtDNA;
- wartość progowa jest różna dla różnych tkanek i narządów.
Losowy rozdział mitochondriów: podczas podziałów komórkowych mitochondria są rozdzielane losowo → różne tkanki mogą mieć różny udział zmutowanego mtDNA. Przykład (hipotetyczny): u jednej osoby próg zostanie przekroczony w mózgu (objawy neurologiczne), u innej — w mięśniach (osłabienie mięśni).
To wyjaśnia fenotypową heterogeniczność chorób mitochondrialnych przy tej samej mutacji.
Choroby mitochondrialne — przykłady
| Choroba | Mutacja | Objawy |
|---|---|---|
| LHON (Lebera neuropatia nerwu wzrokowego) | mtDNA (np. ND4 G11778A) | Ostra utrata wzroku u młodych mężczyzn |
| MELAS | mt-tRNA Leu (UUR) | Encefalomiopatia, kwasica mleczanowa, epizody udaropodobne |
| MERRF | mt-tRNA Lys | Epilepsja miokloniczna, ataksja |
| Zespół Leigh’a | różne (mtDNA lub jądrowe) | Postępująca encefalopatia, zwykle od wczesnego dzieciństwa |
Punktacja CKE
- 15.1. 1 pkt — wykazanie częściowej zależności albo częściowej niezależności mitochondriów od reszty komórki (np. kontrola przez dwa genomy); samo „w mitochondriach zachodzi synteza białek” nie wystarcza.
- 15.2. 2 pkt — trzy poprawne oceny (P, F, F); 1 pkt — dwie.
- 15.3. 2 pkt — trzy poprawne określenia (glikolizy, pirogronian, mleczan); 1 pkt — dwa.
- Suma: 5 pkt.
Po co to umieć
Choroby mitochondrialne:
- Narządy najczęściej dotknięte: te o dużym zapotrzebowaniu na ATP — mózg, serce, mięśnie szkieletowe.
- Leczenie: głównie objawowe.
Terapia trzech rodziców (mitochondrial replacement therapy):
- Dla kobiet z ciężką mutacją mtDNA — przeniesienie jądra komórki jajowej do enukleowanej komórki dawczyni (z zdrowym mtDNA).
- Dziecko ma DNA jądrowy od matki + ojca + mtDNA dawczyni.
- Legalna w UK od 2015 r., pierwsze dziecko urodzone 2016 (Meksyk, USA klinika).
mtDNA w genealogii:
- Brak rekombinacji (praktycznie) + dziedziczenie po matce → mtDNA służy do śledzenia linii matczynej.
- Ewa mitochondrialna = najbliższa w czasie wspólna przodkini wszystkich żyjących ludzi w linii matczynej (żyła w Afryce, według szacunków ponad 100 tys. lat temu).
mtDNA w kryminalistyce: gdy próbka jest stara/zniszczona (DNA jądrowy zdegradowany), mtDNA łatwiej odzyskać, bo w komórce jest wiele jego kopii. Identyfikacja po fragmentach kości (np. Romanowie z grobu zbiorowego po 1918 r.).
Rozumiesz, jak to rozwiązać?
Przećwicz podobne typy zadań w aplikacji
matury-online.pl ma tysiące zadań pogrupowanych po dziedzinach. Sprawdź, czy temat „mitochondria, mtDNA, heteroplazmia, dziedziczenie matczyne, choroby mitochondrialne, glikoliza, mleczan” zrobisz samodzielnie.
Otwórz matury-online.pl